Domain inselhotel-rügen.de kaufen?
Wir ziehen mit dem Projekt
inselhotel-rügen.de um.
Sind Sie am Kauf der Domain
inselhotel-rügen.de interessiert?
domain@kv-gmbh.de · 0541-91531010
Domain inselhotel-rügen.de kaufen?
Ist PKU heilbar?
Nein, PKU (Phenylketonurie) ist eine genetische Störung, die lebenslang anhält. Es gibt keine Heilung für PKU, aber sie kann durch eine spezielle Diät kontrolliert werden. Diese Diät beinhaltet die Beschränkung von Lebensmitteln, die Phenylalanin enthalten, da Menschen mit PKU dieses nicht richtig verarbeiten können. Die Einhaltung dieser Diät ist entscheidend, um gesundheitliche Probleme im Zusammenhang mit PKU zu vermeiden. Es ist wichtig, frühzeitig mit der Diagnose und Behandlung von PKU zu beginnen, um die bestmöglichen Ergebnisse zu erzielen. **
Was ist die PKU?
Die PKU steht für Phenylketonurie, eine angeborene Stoffwechselstörung, bei der der Körper nicht in der Lage ist, das Aminosäure Phenylalanin richtig abzubauen. Dies führt zu einem Anstieg von Phenylalanin im Blut, was zu schweren gesundheitlichen Problemen führen kann. Betroffene müssen eine lebenslange Diät einhalten, die eine geringe Aufnahme von Phenylalanin beinhaltet. Unbehandelt kann die PKU zu geistiger Behinderung, Entwicklungsverzögerungen und anderen schwerwiegenden Komplikationen führen. Frühzeitiges Screening und eine strenge Diät sind entscheidend für die Gesundheit von Menschen mit PKU. **
Ähnliche Suchbegriffe für PKU Phenylketonurie
Top-Angebote
Produkte zum Begriff PKU Phenylketonurie:
-
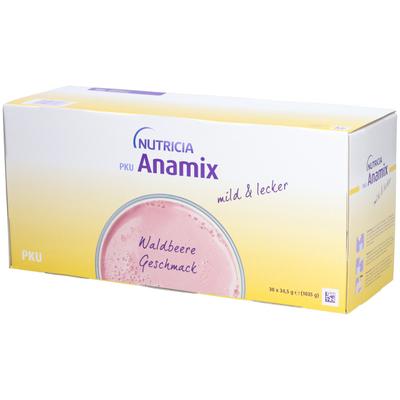
PKU Anamix Waldbeere Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Waldbeere Geschmack – Speziell für Menschen mit Phenylketonurie PKU Anamix Waldbeere Geschmack ist eine...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
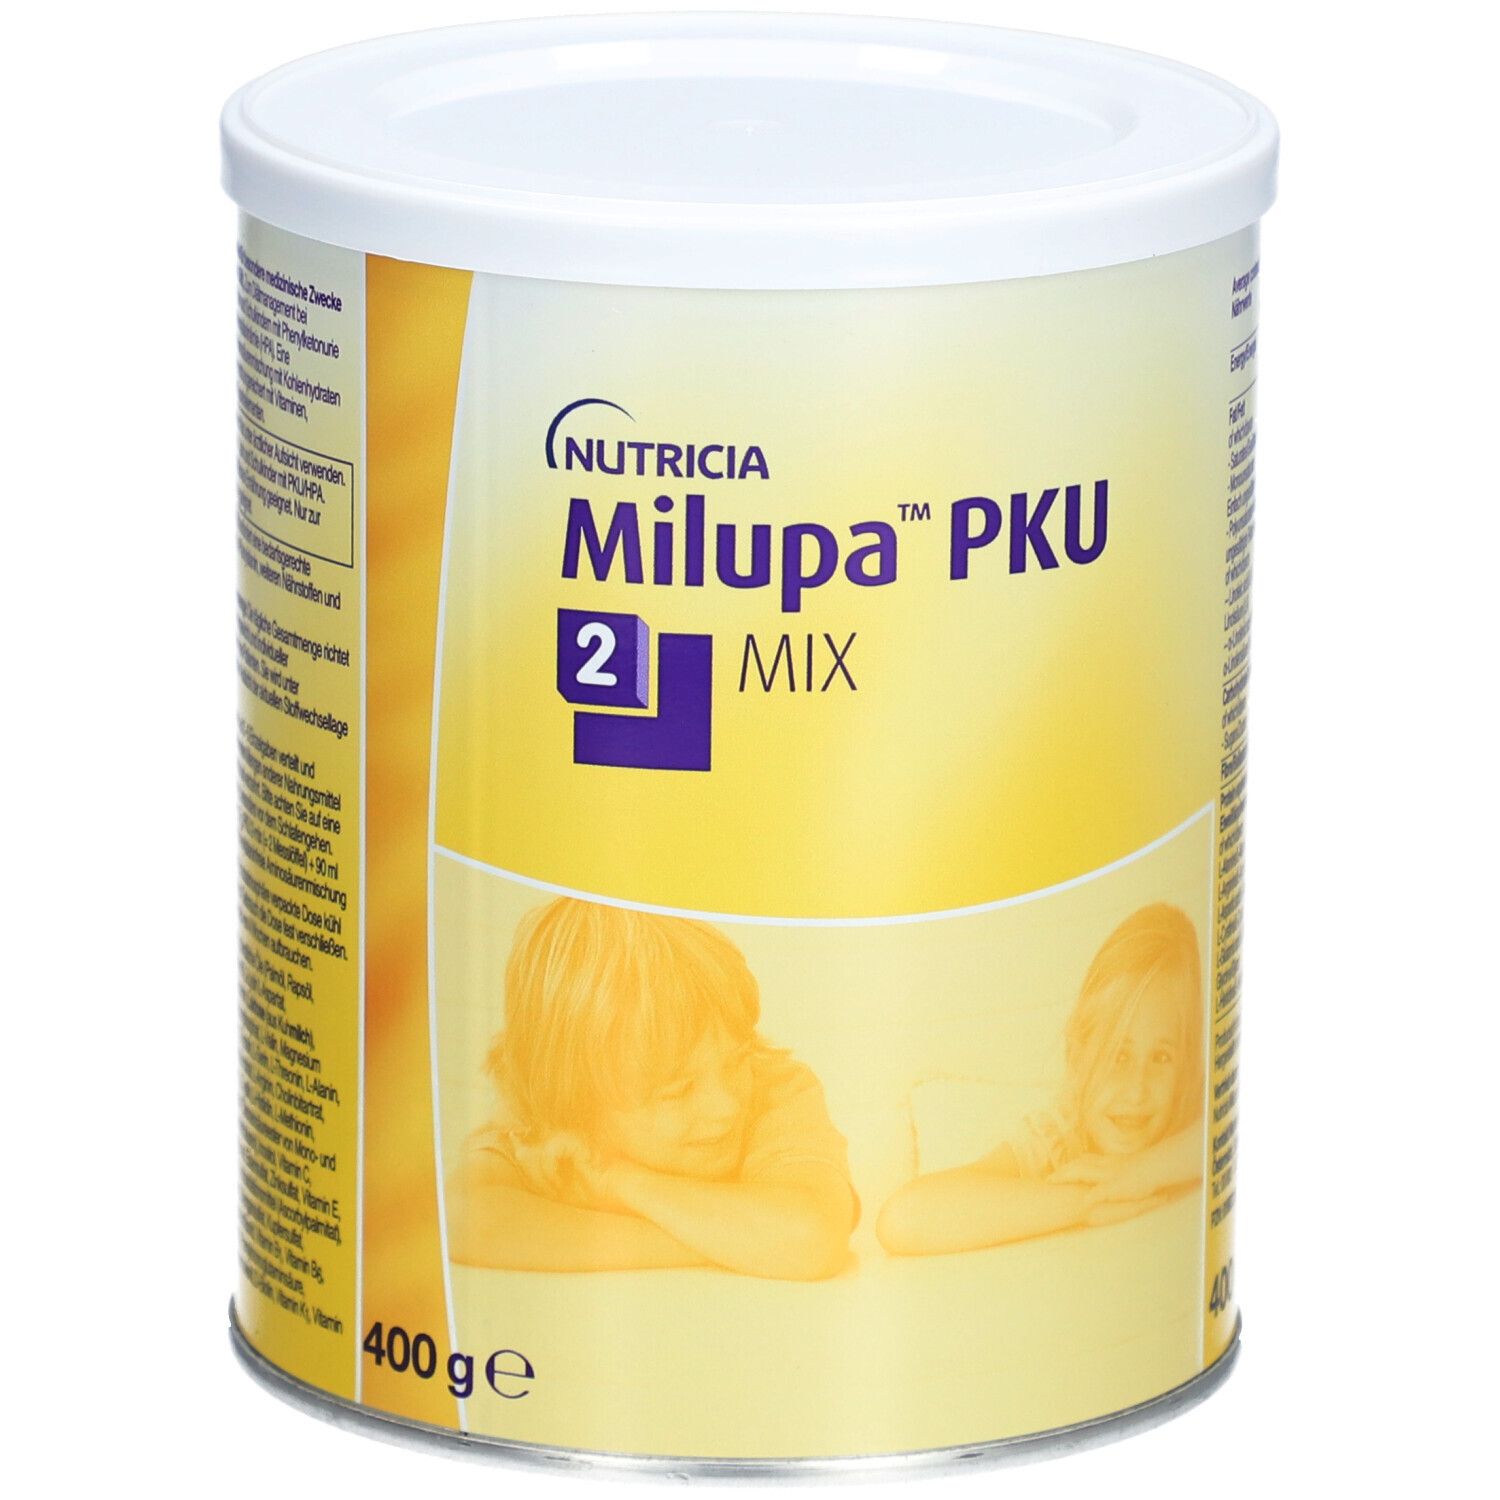
Milupa PKU 2 Mix Pulver 400 gBitte achten Sie auf eine abwechslungsreiche und ausgewogene Ernährung und gesunde Lebensweise. Milupa PKU 2 Mix - Ein speziell entwickeltes Pulver zur diätetischen Behandlung von Phenylketonurie (PKU). Diese ausgewogene Aminosäurenmischung ist für Kinder ab 8 Jahren, Jugendliche und Erwachsene geeignet und bietet folgende Vorteile: Optimal abgestimmt auf den Nährstoffbedarf bei Phenylketonurie (PKU) Enthält essentielle Aminosäuren sowie Vitamine und Mineralstoffe Vielseitig einsetzbar - kann mit Wasser, Fruchtsaft oder Fruchtmus zubereitet werden Milupa PKU 2 Mix - Alle Vorteile auf einen Blick: Geeignet für Kinder ab 8 Jahren, Jugendliche und Erwachsene Fördert eine proteinreduzierte Ernährung bei PKU Angereichert mit Vitaminen und Mineralstoffen für eine umfassende Versorgung Einfache Anwendung und Zubereitung als Pulver Anwendung: Die tägliche Gesamtmenge wird von einer medizinischen Fachkraft bestimmt, basierend auf den individuellen Bedürfnissen. Die Zufuhr erfolgt in mehreren Portionen über den Tag verteilt, in Kombination mit anderen geeigneten Lebensmitteln oder Getränken. Wichtige Hinweise: Nur unter ärztlicher Aufsicht verwenden. Nicht zur ausschließlichen Ernährung geeignet. Zutaten: Maltodextrin, L-Leucin, L-Lysinacetat, L-Phenylalanin, Tricalciumphosphat, L-Valin, L-Isoleucin, L-Methionin, L-Threonin, Dikaliumphosphat, Trinatriumcitrat, Cholinbitartrat, Calciumchlorid, L-Histidin, Magnesiumcarbonat, L-Tryptophan, Inositol, Vitamin C, L-Carnitin, Calciumcarbonat, Eisensulfat, Zinksulfat, Vitamin E, Aroma, Nicotinamid, Calcium-D-Pantothenat, Mangansulfat, Kupfersulfat, Natriumfluorid, Vitamin B1, Vitamin B6, Vitamin B2, Retinylacetat, Chrom-(III)-chlorid, Kaliumjodid, Pteroylmonoglutaminsäure, Ammoniummolybdat, Natriumselenit, D-Biotin, Phytomenadion, Vitamin D3, Vitamin B12. Nährwertzusammensetzung Einheit/100 g Energie 1104 kJ (260 kcal) Kohlenhydrate 14,9 g davon Zucker 0,4 g Eiweißäquivalente 50,0 g Vitamin A 3000 µg Vitamin D 70,0 µg Vitamin C 150,0 mg Vitamin E 32,0 mg (α-TE) *NRV % = Nährstoff-Referenzwerte gemäß VO (EU) NR. 1169/2011 Verzehrempfehlung: Die Dosierung erfolgt unter ärztlicher Aufsicht und wird in mehrere Portionen pro Tag aufgeteilt. Hinweis: Die angegebene empfohlene Tagesmenge darf nicht überschritten werden. Aufbewahrung: Kühl, trocken und lichtgeschützt lagern. Bitte beachten Sie ggf. weitere Lagerhinweise auf der Verpackung. Nettofüllmenge: 400 g Herstellerdaten: Nutricia GmbH Am Hauptbahnhof 18 60329 Frankfurt am Main191,39 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
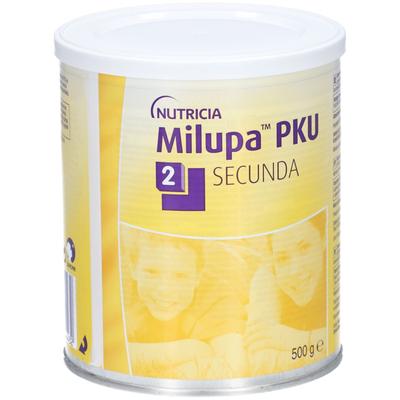
Milupa PKU 2 Secunda Pulver 500 gMilupa PKU-Produkte sind phenylalaninfreie Protein-supplemente zur diätetischen Behandlung von Phenylketonurie (PKU) und Hyperphenylalaninämie (HPA). Es handelt sich dabei um phenylalaninfreie Aminosäurenmischungen, die bedarfsgerecht mit Vitaminen,...334,59 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Milupa PKU 2 prima Pulver 500 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. Milupa PKU 2-prima ist eine phenylalaninfreie Aminosäurenmischung, die speziell für Kleinkinder ab 1 Jahr und Schulkinder...273,89 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter

-
Welche Lebensmittel bei PKU?
Bei PKU (Phenylketonurie) müssen Lebensmittel vermieden werden, die reich an Phenylalanin sind, da der Körper dieses nicht richtig abbauen kann. Dazu gehören Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte. Stattdessen sollten Lebensmittel mit niedrigem Phenylalaningehalt bevorzugt werden, wie bestimmte Gemüsesorten, Obst, Getreideprodukte und spezielle eiweißarme Produkte für PKU-Patienten. Es ist wichtig, eine eiweißarme Diät einzuhalten, um gesundheitliche Komplikationen zu vermeiden und die Symptome von PKU zu kontrollieren. Es ist ratsam, sich von einem Ernährungsberater oder Arzt beraten zu lassen, um eine ausgewogene und gesunde Ernährung zu gewährleisten. **
-
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
-
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
-
Wie viele Menschen haben PKU?
PKU, auch bekannt als Phenylketonurie, ist eine seltene genetische Stoffwechselstörung, die durch einen Mangel an einem Enzym verursacht wird, das Phenylalanin abbaut. Schätzungen zufolge betrifft PKU etwa 1 von 10.000 bis 15.000 Neugeborenen weltweit. Dies bedeutet, dass nur eine sehr kleine Anzahl von Menschen von dieser Erkrankung betroffen ist. Aufgrund der Seltenheit von PKU gibt es spezialisierte Behandlungszentren und Programme, die sich auf die Betreuung von Patienten mit dieser Störung konzentrieren. Die frühzeitige Diagnose und Behandlung von PKU sind entscheidend, um Komplikationen zu vermeiden und eine gute Lebensqualität zu gewährleisten. **


Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
Top-Angebote
Produkte zum Begriff PKU Phenylketonurie:
-
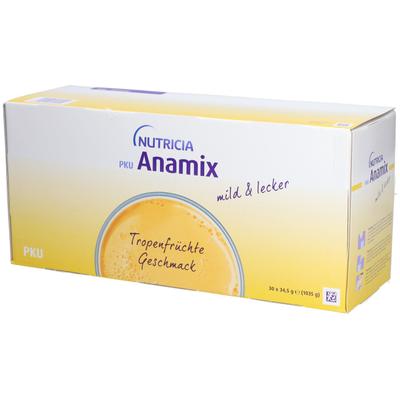
PKU Anamix Tropenfrüchte Pulver 30x34,5 gBitte achten Sie aufeine abwechslungsreiche und ausgewogene Ernährung und eine gesunde Lebensweise. NUTRICIA PKU Anamix phenylalaninfreie Aminosäurenmischung mit Energie aus Kohlenhydraten und Fett angereichert mit Vitaminen, Mineralstoffen und...577,19 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
PKU Anamix Waldbeere Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Waldbeere Geschmack – Speziell für Menschen mit Phenylketonurie PKU Anamix Waldbeere Geschmack ist eine...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Milupa PKU 2 Mix Pulver 400 gBitte achten Sie auf eine abwechslungsreiche und ausgewogene Ernährung und gesunde Lebensweise. Milupa PKU 2 Mix - Ein speziell entwickeltes Pulver zur diätetischen Behandlung von Phenylketonurie (PKU). Diese ausgewogene Aminosäurenmischung ist für Kinder ab 8 Jahren, Jugendliche und Erwachsene geeignet und bietet folgende Vorteile: Optimal abgestimmt auf den Nährstoffbedarf bei Phenylketonurie (PKU) Enthält essentielle Aminosäuren sowie Vitamine und Mineralstoffe Vielseitig einsetzbar - kann mit Wasser, Fruchtsaft oder Fruchtmus zubereitet werden Milupa PKU 2 Mix - Alle Vorteile auf einen Blick: Geeignet für Kinder ab 8 Jahren, Jugendliche und Erwachsene Fördert eine proteinreduzierte Ernährung bei PKU Angereichert mit Vitaminen und Mineralstoffen für eine umfassende Versorgung Einfache Anwendung und Zubereitung als Pulver Anwendung: Die tägliche Gesamtmenge wird von einer medizinischen Fachkraft bestimmt, basierend auf den individuellen Bedürfnissen. Die Zufuhr erfolgt in mehreren Portionen über den Tag verteilt, in Kombination mit anderen geeigneten Lebensmitteln oder Getränken. Wichtige Hinweise: Nur unter ärztlicher Aufsicht verwenden. Nicht zur ausschließlichen Ernährung geeignet. Zutaten: Maltodextrin, L-Leucin, L-Lysinacetat, L-Phenylalanin, Tricalciumphosphat, L-Valin, L-Isoleucin, L-Methionin, L-Threonin, Dikaliumphosphat, Trinatriumcitrat, Cholinbitartrat, Calciumchlorid, L-Histidin, Magnesiumcarbonat, L-Tryptophan, Inositol, Vitamin C, L-Carnitin, Calciumcarbonat, Eisensulfat, Zinksulfat, Vitamin E, Aroma, Nicotinamid, Calcium-D-Pantothenat, Mangansulfat, Kupfersulfat, Natriumfluorid, Vitamin B1, Vitamin B6, Vitamin B2, Retinylacetat, Chrom-(III)-chlorid, Kaliumjodid, Pteroylmonoglutaminsäure, Ammoniummolybdat, Natriumselenit, D-Biotin, Phytomenadion, Vitamin D3, Vitamin B12. Nährwertzusammensetzung Einheit/100 g Energie 1104 kJ (260 kcal) Kohlenhydrate 14,9 g davon Zucker 0,4 g Eiweißäquivalente 50,0 g Vitamin A 3000 µg Vitamin D 70,0 µg Vitamin C 150,0 mg Vitamin E 32,0 mg (α-TE) *NRV % = Nährstoff-Referenzwerte gemäß VO (EU) NR. 1169/2011 Verzehrempfehlung: Die Dosierung erfolgt unter ärztlicher Aufsicht und wird in mehrere Portionen pro Tag aufgeteilt. Hinweis: Die angegebene empfohlene Tagesmenge darf nicht überschritten werden. Aufbewahrung: Kühl, trocken und lichtgeschützt lagern. Bitte beachten Sie ggf. weitere Lagerhinweise auf der Verpackung. Nettofüllmenge: 400 g Herstellerdaten: Nutricia GmbH Am Hauptbahnhof 18 60329 Frankfurt am Main191,39 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Ist PKU heilbar?
Nein, PKU (Phenylketonurie) ist eine genetische Störung, die lebenslang anhält. Es gibt keine Heilung für PKU, aber sie kann durch eine spezielle Diät kontrolliert werden. Diese Diät beinhaltet die Beschränkung von Lebensmitteln, die Phenylalanin enthalten, da Menschen mit PKU dieses nicht richtig verarbeiten können. Die Einhaltung dieser Diät ist entscheidend, um gesundheitliche Probleme im Zusammenhang mit PKU zu vermeiden. Es ist wichtig, frühzeitig mit der Diagnose und Behandlung von PKU zu beginnen, um die bestmöglichen Ergebnisse zu erzielen. **
-
Was ist die PKU?
Die PKU steht für Phenylketonurie, eine angeborene Stoffwechselstörung, bei der der Körper nicht in der Lage ist, das Aminosäure Phenylalanin richtig abzubauen. Dies führt zu einem Anstieg von Phenylalanin im Blut, was zu schweren gesundheitlichen Problemen führen kann. Betroffene müssen eine lebenslange Diät einhalten, die eine geringe Aufnahme von Phenylalanin beinhaltet. Unbehandelt kann die PKU zu geistiger Behinderung, Entwicklungsverzögerungen und anderen schwerwiegenden Komplikationen führen. Frühzeitiges Screening und eine strenge Diät sind entscheidend für die Gesundheit von Menschen mit PKU. **
-
Welche Lebensmittel bei PKU?
Bei PKU (Phenylketonurie) müssen Lebensmittel vermieden werden, die reich an Phenylalanin sind, da der Körper dieses nicht richtig abbauen kann. Dazu gehören Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte. Stattdessen sollten Lebensmittel mit niedrigem Phenylalaningehalt bevorzugt werden, wie bestimmte Gemüsesorten, Obst, Getreideprodukte und spezielle eiweißarme Produkte für PKU-Patienten. Es ist wichtig, eine eiweißarme Diät einzuhalten, um gesundheitliche Komplikationen zu vermeiden und die Symptome von PKU zu kontrollieren. Es ist ratsam, sich von einem Ernährungsberater oder Arzt beraten zu lassen, um eine ausgewogene und gesunde Ernährung zu gewährleisten. **
-
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
Ähnliche Suchbegriffe für PKU Phenylketonurie
-
Milupa PKU 2 Secunda Pulver 500 gMilupa PKU-Produkte sind phenylalaninfreie Protein-supplemente zur diätetischen Behandlung von Phenylketonurie (PKU) und Hyperphenylalaninämie (HPA). Es handelt sich dabei um phenylalaninfreie Aminosäurenmischungen, die bedarfsgerecht mit Vitaminen,...334,59 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Milupa PKU 2 prima Pulver 500 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. Milupa PKU 2-prima ist eine phenylalaninfreie Aminosäurenmischung, die speziell für Kleinkinder ab 1 Jahr und Schulkinder...273,89 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Zeman, Michael: Angelführer RügenAngelführer Rügen , 46 Angelplätze mit Luftbildaufnahmen und GPS-Punkten , Scheiben- & Scheinwerferreinigung > Autoteile & Zubehör , Auflage: 2. Auflage, Erscheinungsjahr: 20240101, Produktform: Kartoniert, Beilage: GEKL, Autoren: Zeman, Michael, Edition: NED, Auflage: 24002, Auflage/Ausgabe: 2. Auflage, Seitenzahl/Blattzahl: 168, Keyword: Angelführer; Angeln Rügen; Lachs; Meerforelle; Rügen; Trolling, Fachschema: Angeln~Fischen / Angeln~Sportangeln, Fachkategorie: Fischen, Angeln, Warengruppe: HC/Tiere/Jagen/Angeln, UNSPSC: 49019900, Warenverzeichnis für die Außenhandelsstatistik: 49019900, Länge: 211, Breite: 148, Höhe: 12, Gewicht: 360, Produktform: Kartoniert, Genre: Sachbuch/Ratgeber,19,95 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Rusch, Claudia: Mein RügenMein Rügen , Allen Freunden, die auf Rügen Urlaub machen, leiht Claudia Rusch ihre persönliche Landkarte, auf der sie ihre Lieblingsorte an der Küste verzeichnet hat. Vom besten Strand bei Nonnevitz mit Hühnergöttern und alten Wurzeln, 'die wie Geisterskelette herumliegen und nach den Röcken der kleinen Mädchen greifen, die im Schatzfieber Bernsteine suchen', über Kap Arkona, den 'schönsten Platz der Welt, wo das Meer weit und das Leben voller Hoffnung ist, wo zwischen Sanddorn und Himbeerbüschen die Bienen summen und die See rauscht', bis hin zum pittoresken Südosten der Insel am Greifswalder Bodden, 'der im Stillen so tut, als wäre er die offene See' - auf Claudia Ruschs Landkarte ist alles zu finden, was der Rügen-Besucher zu seinem Glück braucht. Pointiert und sehnsuchtsvoll erzählt die Autorin von Ferien bei der Oma, von Völkerverständigung auf dem Rügendamm, von Festessen mit selbsterlegten Wildschweinen, und sie verrät uns, was Theodor Fontane wirklich von Sassnitz hielt. Ihre Inselerinnerungen verknüpft Claudia Rusch mit wissenswerten Fakten und heutigen Beobachtungen, und das in gewohnt unterhaltsamer Weise: 'heiter, liebevoll, unsentimental, lebensfroh und selbstironisch' (Berliner Zeitung über Claudia Ruschs Bestseller Meine freie deutsche Jugend). , Servolenkungssystem & Teile > Radaufhängung, Federung & Lenkung , Erscheinungsjahr: 20100309, Produktform: Leinen, Beilage: Lesebändchen, Autoren: Rusch, Claudia, Seitenzahl/Blattzahl: 190, Keyword: Fontane; Hühnergötter; Insel; Ostsee; Piraten; Rügen, Fachschema: Reisebericht~Reisebericht - Reisebeschreibung~Reisetagebuch~Rügen / Reisebeschreibung, Reiseführer, Kunstreiseführer, Fachkategorie: Reiseführer, Region: Rügen, Thema: Orientieren, Warengruppe: HC/Reiseberichte/Deutschland, Fachkategorie: Reiseberichte, Reiseliteratur, Thema: Entdecken, Text Sprache: ger, UNSPSC: 49019900, Warenverzeichnis für die Außenhandelsstatistik: 49019900, Verlag: mareverlag GmbH, Verlag: mareverlag GmbH, Verlag: Mare Verlag GmbH & Co. oHG, Länge: 215, Breite: 138, Höhe: 23, Gewicht: 307, Produktform: Gebunden, Genre: Reise, Genre: Reise, Herkunftsland: DEUTSCHLAND (DE), Katalog: deutschsprachige Titel, Katalog: Gesamtkatalog, Katalog: Kennzeichnung von Titeln mit einer Relevanz > 30, Katalog: Lagerartikel, Book on Demand, ausgew. Medienartikel, Relevanz: 0025, Tendenz: +1, Unterkatalog: AK, Unterkatalog: Bücher, Unterkatalog: Hardcover, Unterkatalog: Lagerartikel, Unterkatalog: Reiseführer,22,00 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
-
Wie viele Menschen haben PKU?
PKU, auch bekannt als Phenylketonurie, ist eine seltene genetische Stoffwechselstörung, die durch einen Mangel an einem Enzym verursacht wird, das Phenylalanin abbaut. Schätzungen zufolge betrifft PKU etwa 1 von 10.000 bis 15.000 Neugeborenen weltweit. Dies bedeutet, dass nur eine sehr kleine Anzahl von Menschen von dieser Erkrankung betroffen ist. Aufgrund der Seltenheit von PKU gibt es spezialisierte Behandlungszentren und Programme, die sich auf die Betreuung von Patienten mit dieser Störung konzentrieren. Die frühzeitige Diagnose und Behandlung von PKU sind entscheidend, um Komplikationen zu vermeiden und eine gute Lebensqualität zu gewährleisten. **
-
Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
-
Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
* Alle Preise verstehen sich inklusive der gesetzlichen Mehrwertsteuer und ggf. zuzüglich Versandkosten. Die Angebotsinformationen basieren auf den Angaben des jeweiligen Shops und werden über automatisierte Prozesse aktualisiert. Eine Aktualisierung in Echtzeit findet nicht statt, so dass es im Einzelfall zu Abweichungen kommen kann. ** Hinweis: Teile dieses Inhalts wurden von KI erstellt.